Sử dụng công nghệ proteomics phân tích kháng thể tự miễn để nghiên cứu và điều trị bệnh tự miễn có thể báo hiệu sự khởi đầu của một kỷ nguyên phân tích đa kênh, thông lượng cao về các đặc tính của tự kháng thể và sử dụng isotype.
1. Tóm tắt
Công nghệ proteomics cho phép lập bộ phản ứng tự kháng thể bằng cách sử dụng chất lỏng sinh học có nguồn gốc từ bệnh nhân mắc bệnh tự miễn. Chúng cung cấp một công cụ mạnh mẽ để mô tả phản ứng tế bào B tự phản ứng trong các bệnh bao gồm: viêm khớp dạng thấp, đa xơ cứng, tiểu đường tự miễn và lupus ban đỏ hệ thống.
Bộ tự kháng thể có thể phục vụ các mục đích bao gồm phân loại từng bệnh nhân và nhóm bệnh nhân dựa trên 'dấu ấn tự kháng thể' của chúng, kiểm tra sự lan truyền epitope và sử dụng isotype kháng thể, phát hiện và mô tả các tự kháng nguyên tham gia và điều chỉnh liệu pháp đặc hiệu kháng nguyên.
Trong những thập kỷ tới, công nghệ proteomics sẽ mở rộng hiểu biết của chúng ta về các cơ chế cơ bản và sẽ thúc đẩy khả năng chẩn đoán, tiên lượng và điều trị bệnh tự miễn.
2. Giới thiệu
'Proteomics' là nghiên cứu quy mô lớn về biểu hiện, chức năng và tương tác của protein [ 1 ]. Những tiến bộ gần đây trong lĩnh vực này đã tạo ra các công nghệ proteomics thu nhỏ có khả năng phát hiện song song hàng nghìn kháng nguyên khác nhau bằng cách sử dụng lượng chất lỏng sinh học nhỏ hơn microlit. Bài đánh giá này sẽ tập trung vào các công nghệ proteomics cho phép mô tả đặc điểm của phản ứng tự kháng thể: https://www.ncbi.nlm.nih.gov/pmc/articles
Các xét nghiệm miễn dịch có khả năng phân tích đa thành phần bao gồm: ELISA, xét nghiệm miễn dịch huỳnh quang và xét nghiệm miễn dịch phóng xạ được thực hiện trong các đĩa vi mô; các mảng peptide được tổng hợp trên các chốt nhựa [ 1 , 2 ]; phân tích western blot; và các xét nghiệm dựa trên mảng bám và khuẩn lạc di truyền. Tất cả các công nghệ này đều bị hạn chế bởi các yêu cầu về số lượng thuốc thử và mẫu lâm sàng tương đối lớn. Các xét nghiệm dựa trên mảng bám và khuẩn lạc di truyền bị hạn chế hơn nữa do khả năng định vị không đầy đủ; cần phải phân tích trình tự DNA để xác định danh tính của các kháng nguyên tại mỗi vị trí trên mảng.
Ekins cũng như Fodor et al . đã đề xuất, vào cuối những năm 1980, việc sử dụng các xét nghiệm miễn dịch thu nhỏ và có thể định vị trí, bao gồm 'xét nghiệm miễn dịch vi điểm đa chất phân tích' (‘multianalyte microspot immunoassays’) và mảng peptide tạo ra bằng quang khắc [ 3 , 4 ]. Một tiến bộ lớn khác là sự phát triển của các thiết bị in robot của Patrick Brown và các đồng nghiệp để lắng đọng chính xác cDNA nhằm chế tạo các mảng DNA vi mô [ 5 ]. Các thiết bị này không đắt và có sẵn rộng rãi, và một số nhóm gần đây đã mở rộng việc sử dụng chúng để tạo ra các mảng protein có trật tự [ 6 , 7 ]. Những tiến bộ lớn đã được thực hiện trong 2 năm qua hướng tới việc phát triển và ứng dụng các mảng protein, peptide và các phân tử sinh học khác thu nhỏ, có thể định vị trí.
3. Công nghệ proteomics thu nhỏ để lập bộ tự kháng thể
Mặc dù proteomics còn ở giai đoạn sơ khai, một bộ công nghệ proteomics đa dạng và mạnh mẽ đang được phát triển nhanh chóng. Các mảng bề mặt phẳng hiện nay cung cấp độ phức tạp lớn nhất cho mỗi mảng, nhưng bị hạn chế bởi các phương pháp liên kết kháng nguyên tự nhiên và phương pháp sấy khô tại thời điểm sản xuất mảng, có thể làm biến dạng và/hoặc can thiệp về mặt không gian vào các epitope miễn dịch. Nhiều hệ thống hạt pha lỏng, thẻ, hạt nano và vi lưu, thường sử dụng các phương pháp ít gây gián đoạn nhất để gắn nhãn kháng nguyên, đang được phát triển.
3.1. Mảng hạt có thể định vị trí
Mảng hạt (Bead arrays) cho phép phân tích ghép kênh các tương tác sinh học phân tử. Hệ thống LabMAP™ của Luminex (Austin, Texas, Hoa Kỳ) sử dụng 64 bộ hạt huỳnh quang có thể phân giải quang phổ. Mỗi bộ có thể được liên hợp với một kháng nguyên riêng biệt (hoặc kháng thể hoặc oligonucleotide). Sau khi ủ với mẫu thử, phân tích được thực hiện bằng máy đo lưu lượng tế bào. Việc ghép kênh tiếp theo đạt được bằng cách phân tích nhiều giếng trong các đĩa vi mô, mỗi giếng có các hạt liên hợp với các bộ kháng nguyên khác nhau.
3.2. Mảng các thẻ có thể định vị trí
Xét nghiệm eTAG™ của Aclara (Mountain View, California, Hoa Kỳ) sử dụng các chất báo cáo eTAG™ là các nhãn huỳnh quang có độ di động điện di độc đáo và được xác định rõ ràng. Mỗi nhãn eTAG™ được ghép với một kháng nguyên (hoặc một đầu dò sinh học khác) thông qua các liên kết có thể phân cắt. Khi một tự kháng thể liên kết với một kháng nguyên được gắn nhãn báo cáo eTAG™, liên kết ghép nối bị phân cắt và eTAG™ được giải phóng. Các hỗn hợp eTAG™ được tách ra và phân tích dễ dàng bằng phương pháp điện di mao quản.
3.3. Mảng các phân tử nano có thể định vị trí
SurroMed (Mountain View, California, Hoa Kỳ) đang phát triển một hệ thống dựa trên các thanh vi kim loại đa năng có thể định vị trí được mã hóa nội tại bằng các sọc nhỏ hơn micrômet [ 8 ], được gọi là công nghệ hạt Nanobarcodes™. Sử dụng ba loại kim loại khác nhau, có thể tạo ra 80.000 mẫu sọc riêng biệt [ 8 ]. Điều này vượt xa độ phức tạp của các hệ thống hạt và thẻ dựa trên huỳnh quang.
3.4. Phương pháp tiếp cận vi lưu
Vi lưu (Microfluidics) sử dụng các kênh siêu nhỏ để phân tích tương tác kháng nguyên-kháng thể tự động. Một lượng nhỏ các phân tử sinh học được đưa riêng vào một mạng lưới các kênh siêu nhỏ và trải qua dòng điện động, điện thẩm thấu, điện di hoặc áp suất, trộn và tách. Các sự kiện liên kết, phản ánh qua những thay đổi về độ di động, được đo bằng hấp thụ tia cực tím hoặc phát hiện huỳnh quang. Định lượng động học liên kết theo thời gian thực tính bằng mili giây và phát hiện tương tác có ái lực thấp là một trong những lợi thế quan trọng của hệ thống này.
3.5. Mảng tế bào sống
Một số nhóm đã mô tả các mảng tế bào sống biểu hiện cDNA đã biến đổi hoặc chuyển gen [ 9 , 10 ]. Các hệ thống như vậy có thể dễ dàng được điều chỉnh để lập bộ tự kháng thể.
3.6. Mảng trên bề mặt phẳng
Các phương pháp chế tạo mảng trên bề mặt phẳng bao gồm dập, phun mực, chấm mao dẫn, in tiếp xúc và tổng hợp tại chỗ. Các chất hỗ trợ rắn thường được sử dụng bao gồm: màng nitrocellulose, nylon và polyvinylidene difluoride; các phiến kính hiển vi phủ poly-L-lysine, xử lý bằng silane và các dẫn xuất khác; và các phiến kính hiển vi phủ gelatin, acrylamide và các lớp phủ khác.
Các hệ thống dựa trên màng bao gồm các mảng chấm chấm mật độ thấp trên màng nitrocellulose [ 11 ], các tự kháng nguyên được tách bằng điện di trước khi chuyển vào màng [ 12 ] và chấm các protein do thư viện biểu hiện cDNA tạo ra lên các bộ lọc polyvinylidene difluoride [ 13 , 14 ]. Việc tạo ra các mảng polypeptide có nguồn gốc từ các thư viện biểu hiện cDNA của Büssow và các đồng nghiệp cung cấp một hệ thống tinh vi để phát hiện tự kháng nguyên [ 13 , 14 ]. Các cDNA được biểu hiện và các sản phẩm protein của chúng được tinh chế trong ống nghiệm, sau đó các protein tinh khiết được sắp xếp theo dạng robot. Khi xác định các mục tiêu tự kháng thể, các cDNA tương ứng của chúng được giải trình tự dễ dàng để xác định các tự kháng nguyên về mặt di truyền. Walter et al . mô tả việc sử dụng một thư viện cDNA như vậy, thư viện biểu hiện cDNA não của thai nhi người, để phát hiện tự kháng nguyên trong bệnh viêm ruột [ 15 ].
Các nhà nghiên cứu khác đang phát triển các mảng protein trên các phiến kính hiển vi dẫn xuất. Joos et al . đã chứng minh khả năng phát hiện tự kháng thể nhạy và đặc hiệu bằng cách sử dụng các mảng vi mô chứa các pha loãng nối tiếp của 18 kháng nguyên [ 16 ] . Haab et al . đã tạo ra các mảng protein để mô tả 115 cặp kháng nguyên-kháng thể tinh khiết, chứng minh rằng 50% kháng nguyên được sắp xếp và 20% kháng thể được sắp xếp có thể phát hiện được khi cố định [ 7 ]. Một số phối tử đồng loại được phát hiện ở nồng độ thấp tới 1 ng/dl [ 7 ].
Chúng tôi đã sửa đổi và tinh chỉnh giao thức thử nghiệm do Haab et al . giới thiệu [ 7 ] để phát triển các mảng kháng nguyên chấm để phân tích phản ứng tự kháng thể [ 17 ]. Chúng tôi đã áp dụng công nghệ này để phân tích phản ứng tế bào B tự phản ứng ở những bệnh nhân mắc các bệnh tự miễn bao gồm bệnh lupus ban đỏ hệ thống (SLE), xơ cứng bì và bệnh mô liên kết hỗn hợp [ 17 ].
Công nghệ mảng kháng nguyên của chúng tôi sử dụng một máy robot để gắn protein, phức hợp protein, peptide, axit nucleic và các phân tử sinh học khác vào một mảng có trật tự trên các phiến kính hiển vi phủ poly-L-lysine (Hình 1) [ 17 ]. Khoảng 1 nl dung dịch chứa 200 pg kháng nguyên được lắng đọng trên mỗi mảng để tạo ra các đặc điểm kháng nguyên có đường kính 100–200μm. Các mảng riêng lẻ được ủ với huyết thanh từ bệnh nhân hoặc đối chứng, sau đó là kháng thể thứ cấp được gắn huỳnh quang. Chúng tôi thường sử dụng pha loãng 1:150 huyết thanh của người hoặc động vật để thăm dò các mảng, yêu cầu 2 μl huyết thanh cho mỗi mảng theo các quy trình tiêu chuẩn và chỉ cần 0,15 μl huyết thanh cho mỗi mảng khi sử dụng phiến kính [ 17 ]. Các chất lỏng sinh học khác như dịch não tủy, hoạt dịch và dịch chiết mô cũng có thể được sử dụng (quan sát chưa công bố của chúng tôi).
Mảng được quét bằng thiết bị quét kỹ thuật số dựa trên huỳnh quang. Các thuật toán có sẵn cho lân cận gần nhất (cụm) [ 18 ] và phân tích thống kê [ 19 ] của dữ liệu. Các giao thức chi tiết được trình bày trong cả công trình trước đây của chúng tôi [ 17 ] và trực tuyến [ 20 ]. Thông tin về việc xây dựng các máy rô bốt cũng có sẵn [ 21 ].
Mảng kháng nguyên đã chứng minh được độ nhạy cao hơn từ bốn đến tám lần so với phân tích ELISA thông thường trong việc phát hiện các kháng thể tự miễn đặc hiệu cho năm loại kháng nguyên tự miễn tái tổ hợp [ 17 ]. Hơn nữa, mảng kháng nguyên đã chứng minh khả năng phát hiện tuyến tính nồng độ kháng thể trong phạm vi 3 logarit [ 17 ].
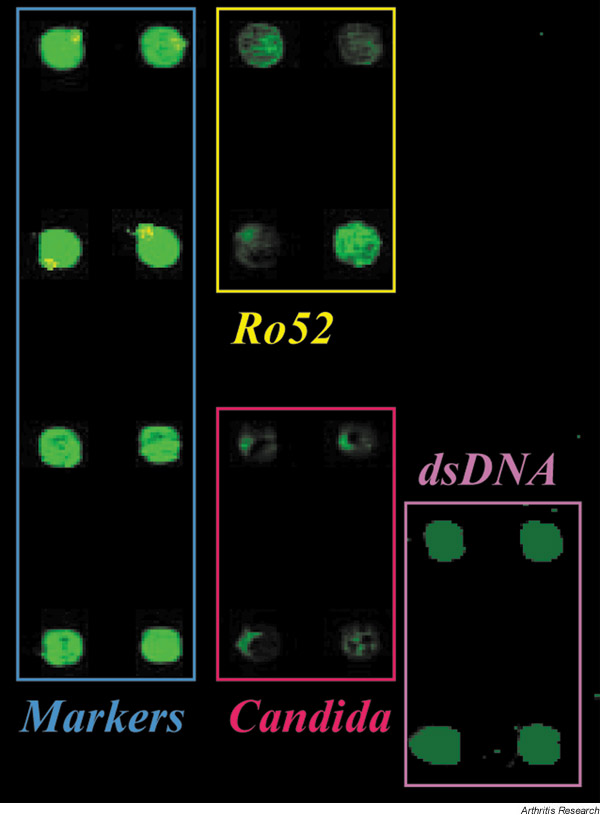
Hình 1. Mảng 'bệnh mô liên kết'
Hình 1 là 'Mảng bệnh mô liên kết'. Một ảnh ghép 48 đặc điểm có nguồn gốc từ mảng 'bệnh mô liên kết' có 1536 đặc điểm được thăm dò bằng huyết thanh từ một bệnh nhân mắc bệnh lupus ban đỏ hệ thống (SLE) được trình bày. Mảng này chứng minh khả năng phát hiện cụ thể hai phản ứng tự kháng thể tiêu biểu, chống lại Ro52 (ô ở giữa phía trên) và DNA sợi đôi (dsDNA, ô bên phải phía dưới). Các kháng thể chống lại kháng nguyên xét nghiệm da Candida (ô ở giữa phía dưới) cũng được phát hiện và đóng vai trò là đối chứng dương tính. Ảnh ghép này chứa bốn đặc điểm đại diện cho các kháng nguyên phản ứng (ô trong hộp) và kháng nguyên đối chứng (không trong hộp). Các mảng được tạo ra bằng cách sử dụng một máy tạo mảng vi mô rô bốt để gắn các kháng nguyên tự miễn bệnh mô liên kết (được liệt kê trong văn bản) vào các phiến kính hiển vi phủ poly-L-lysine. Mảng được mô tả đã được ủ với huyết thanh pha loãng 1:150 có nguồn gốc từ một bệnh nhân mắc bệnh SLE và có phản ứng được xác nhận bằng ELISA chống lại Ro và DNA. Sự liên kết kháng thể được phát hiện bằng cách ủ với kháng thể thứ cấp IgG/IgM kháng người được gắn nhãn Cy-3. Các điểm đánh dấu (IgG được gắn nhãn Cy-3 có chấm, hộp bên trái) được sử dụng để định hướng các mảng. Các quy trình chi tiết để sản xuất, thăm dò và quét các mảng kháng nguyên được trình bày trong công trình trước đây của chúng tôi [17] và trực tuyến [21].
4. Các proteome chuyên biệt cho các bệnh tự miễn cụ thể
Chúng tôi đang phát triển các mảng chuyên biệt đại diện cho 'proteome' của các mô mục tiêu trong nhiều bệnh tự miễn khác nhau.
4.1. Mảng 'bệnh mô liên kết'
Mảng 'bệnh mô liên kết' của chúng tôi chứa 200 loại protein, peptide, axit nucleic và phức hợp protein riêng biệt nhắm vào nhiều bệnh tự miễn, bao gồm SLE, viêm đa cơ, xơ cứng bì khu trú và lan tỏa, xơ cứng đường mật nguyên phát và bệnh Sjögren [ 17 ]. Các kháng nguyên cụ thể bao gồm Ro, La, protein histone, Jo-1, ribonucleoprotein hạt nhân không đồng nhất (hnRNP), ribonucleoprotein hạt nhân nhỏ, ribonucleoprotein Smith (Sm/RNP), topoisomerase I, protein tâm động B, thyroglobulin, peroxidase tuyến giáp, RNA polymerase, cardiolipin, pyruvate dehydrogenase, các yếu tố ghép nối serine–arginine và DNA.
4.2. Mảng 'Proteome hoạt dịch'
Chúng tôi đã phát triển mảng 'proteome hoạt dịch' để nghiên cứu viêm khớp tự miễn liên quan đến khớp hoạt dịch, bao gồm viêm khớp dạng thấp (RA) và các mô hình động vật của nó. Mảng 'proteome hoạt dịch' của chúng tôi chứa 650 kháng nguyên tự miễn RA ứng viên, bao gồm fibrin khử iminated, filaggrin biến đổi citrulline và peptide fibrinogen, vimentin, chaperone nội chất BiP, isomerase glucose-6-phosphate, hnRNP A2/B1, collagen và peptide chồng chéo có nguồn gốc từ một số protein này.
4.3. Mảng 'Myelin proteome'
Mảng 'proteome myelin' của chúng tôi chứa 500 protein và peptide có nguồn gốc từ bao myelin, mục tiêu của phản ứng tự miễn trong bệnh đa xơ cứng và trong bệnh viêm não tủy tự miễn thực nghiệm (EAE). Các kháng nguyên myelin này bao gồm protein cơ bản myelin, protein proteolipid, glycoprotein liên kết myelin, glycoprotein oligodendrocytic myelin, protein cơ bản golli-myelin, protein đặc hiệu oligodendrocyte, cyclic nucleotide phosphodiesterase và các peptide chồng chéo có nguồn gốc từ các protein này. Chúng tôi đang sử dụng mảng 'proteome myelin' của mình để mô tả phản ứng tự kháng thể trong huyết thanh EAE, huyết thanh bệnh nhân đa xơ cứng và dịch não tủy, và để hướng dẫn lựa chọn liệu pháp kháng nguyên đặc hiệu trong EAE tái phát [ 22 ].
4.4. Mảng 'proteome tế bào đảo'
Chúng tôi đang xây dựng các mảng 'proteome tế bào đảo' chứa glutamic acid decarboxylase, IA-2, insulin và các kháng nguyên tự thân bổ sung trong bệnh tiểu đường phụ thuộc insulin (IDDM).
5. Ứng dụng cho việc lập bộ proteomics về phản ứng tự kháng thể
5.1. Phân tích kháng thể tự miễn để chẩn đoán
Kháng thể tự miễn có giá trị chẩn đoán đối với một số bệnh tự miễn. Các bệnh như vậy bao gồm bệnh nhược cơ (kháng thể kháng thụ thể acetylcholine), bệnh Grave (kháng thể kháng thụ thể hormone tuyến giáp) và SLE (kết hợp kháng thể kháng nhân, cộng với kháng thể kháng DNA hoặc kháng Sm). Hơn nữa, trong IDDM qua trung gian tế bào T, sự hiện diện của các kết hợp kháng thể tự miễn chống lại ít nhất hai kháng nguyên đảo, bao gồm insulin, glutamic acid decarboxylase và IA-2, có giá trị chẩn đoán hoặc dự đoán sự phát triển trong tương lai của IDDM [ 23 ]. Sự hiện diện của kháng thể tự miễn chống lại một kháng nguyên đảo duy nhất có giá trị lâm sàng tối thiểu. Giá trị lâm sàng của kháng thể tự miễn trong IDDM cho thấy rằng bộ kháng thể tự miễn có thể có giá trị chẩn đoán đối với các bệnh khác qua trung gian tế bào T, chẳng hạn như RA và bệnh đa xơ cứng.
5.2. Theo dõi sự lan truyền của epitope: giá trị tiên lượng tiềm năng
Sự lan truyền epitope liên phân tử và nội phân tử của phản ứng tế bào B tự phản ứng có liên quan đến sự tiến triển thành bệnh lâm sàng rõ ràng ở người và SLE ở chuột [ 24 , 25 ] và ở IDDM [ 23 ]. Các công nghệ proteomics rất phù hợp để theo dõi sự lan truyền epitope. Sự lan truyền epitope của phản ứng tự kháng thể có thể là dấu hiệu báo trước phổ biến của bệnh tự miễn dịch nghiêm trọng hơn và tiến triển hơn, cung cấp cho bác sĩ lâm sàng thông tin tiên lượng có giá trị để hướng dẫn sử dụng các liệu pháp điều trị bệnh không đặc hiệu.
5.3. Theo dõi việc sử dụng isotype tự kháng thể
Mảng kháng nguyên chấm có thể xác định các kiểu tự kháng thể đặc hiệu kháng nguyên [ 17 ]. Phản ứng miễn dịch kiểu Th1, liên quan đến sản xuất interferon-γ và interleukin-12, tạo ra kháng thể của các kiểu isotype có khả năng cố định bổ thể và gây tổn thương mô [ 26 ]. Khả năng mô tả đặc điểm sử dụng kiểu isotype có thể tạo điều kiện thuận lợi cho việc xác định các tự kháng nguyên gây bệnh, dựa trên việc xác định các tự kháng nguyên mà các tự kháng thể của các kiểu isotype gây bệnh hướng đến. Hơn nữa, phân tích kiểu isotype của mảng vi mạch có thể cung cấp cái nhìn sâu sắc về cả tự miễn dịch tế bào B và tế bào T vì không chỉ tế bào T mà cả tế bào B hiệu ứng đều có liên quan đến sự điều hòa qua lại giữa sản xuất cytokine Th1 phân cực so với Th2 [ 27 ]. Sự sai lệch về mặt điều trị của phản ứng miễn dịch từ sản xuất cytokine Th1 sang Th2 có liên quan đến việc điều trị hiệu quả bệnh miễn dịch do Th1 trung gian [ 28 , 29 ].
5.4. Phát hiện và đặc tính kháng nguyên tự thân
Công nghệ proteomics có thể được áp dụng để khám phá các tự kháng nguyên mới bằng cách sử dụng các thư viện biểu hiện cDNA [ 13 , 14 ], các thư viện peptide hoặc các phân đoạn được sắp xếp theo mảng của các mô đích tự miễn dịch. Khi các tự kháng nguyên ứng viên được xác định, các công nghệ proteomics có thể mô tả một cách nghiêm ngặt độ nhạy và độ đặc hiệu của các tự kháng thể hướng đến các kháng nguyên ứng viên trong nhóm bệnh nhân tự miễn dịch và đối chứng. Lưu ý, các sửa đổi sau dịch mã của các kháng nguyên có thể được phát hiện bằng cách sử dụng các mảng kháng nguyên của chúng tôi và các công nghệ proteomics khác. Điều này rất quan trọng vì những sửa đổi như vậy có liên quan chặt chẽ đến các bệnh tự miễn dịch bao gồm SLE và RA [ 30 - 32 ].
5.5. Hướng dẫn phát triển và lựa chọn liệu pháp kháng nguyên đặc hiệu
Ngoài việc theo dõi proteomics về sự lan truyền epitope và sử dụng isotype để đánh giá nhu cầu về liệu pháp điều trị bệnh không đặc hiệu (đã mô tả), việc xác định tính đặc hiệu của phản ứng tự kháng thể có thể cho phép điều trị đặc hiệu kháng nguyên được điều chỉnh. Các liệu pháp đặc hiệu kháng nguyên như vậy có thể là liệu pháp dung nạp dựa trên peptide hoặc dựa trên protein. Ngoài ra, chúng có thể là vắc-xin dung nạp DNA đặc hiệu, một chiến lược mà chúng tôi gọi là 'genomics ngược' [ 22 ]. Chúng tôi thảo luận về việc sử dụng phản ứng tự kháng thể để thúc đẩy liệu pháp đặc hiệu kháng nguyên ở nơi khác [ 22 , 33 ].
6. Hướng đi tương lai: thách thức và hạn chế
Mặc dù chúng tôi đã đạt được tiến bộ đáng kể trong việc phát triển công nghệ proteomics, nhưng vẫn còn nhiều rào cản lớn và công việc quan trọng. Việc xác nhận rộng rãi các kết quả mảng, sử dụng hàng nghìn huyết thanh đã được xác định về tính đặc hiệu của kháng thể bằng các phương pháp tiêu chuẩn, sẽ rất cần thiết để được chấp thuận theo quy định và đưa vào thực hành lâm sàng thường quy.
Một hạn chế của hệ thống mảng vi mô có thể định vị trí là do sự gắn kết của kháng nguyên vào bề mặt, hạt, hạt nano hoặc thẻ, có thể làm thay đổi các epitope miễn dịch. Một số tự kháng nguyên không thể phát hiện được bằng cách sử dụng các phiến kính phủ poly-L-lysine [ 7 , 17 ]. Chúng tôi đang giải quyết nhược điểm này bằng cách sử dụng các hóa chất bề mặt thay thế và các chất liên kết để định hướng và đóng vai trò là chất đệm giữa kháng nguyên và bề mặt, hạt hoặc thẻ. Các hệ thống hạt và thẻ hiện đang bị hạn chế bởi số lượng tương đối nhỏ các thành phần có thể định vị trí có sẵn.
Bộ tự kháng thể sử dụng công nghệ mảng kháng nguyên không cung cấp thông tin trực tiếp về tính đặc hiệu của tế bào T làm trung gian cho bệnh tự miễn. Mặc dù có những ví dụ về sự không nhất quán của tính đặc hiệu epitope peptide tinh tế của phản ứng tế bào T tự phản ứng và tế bào B, nhưng có mức độ nhất quán cao giữa phản ứng tế bào B tự phản ứng và tế bào T ở cấp độ đại phân tử [ 23 , 34 ]. Chúng tôi tin rằng tính đặc hiệu của phản ứng tự kháng thể có thể dự đoán được tính đặc hiệu của phản ứng tự miễn dịch tổng thể ở cấp độ toàn bộ các tự kháng nguyên. Cần có thêm các nghiên cứu để xác định liệu giả thuyết mạnh mẽ và có khả năng này có thực sự hợp lệ hay không.
7. Phần kết luận
Sự phát triển của các công nghệ proteomics thu nhỏ báo hiệu sự khởi đầu của một kỷ nguyên phân tích đa kênh, thông lượng cao về các đặc tính của tự kháng thể và sử dụng isotype. Các mảng kháng nguyên được chấm trên các phiến kính hiển vi dẫn xuất cung cấp một nền tảng proteomics dựa trên huỳnh quang sử dụng các giao thức đơn giản và thiết bị có sẵn rộng rãi. Trong tương lai, các mảng pha lỏng dựa trên các hạt và thẻ có thể định vị trí có khả năng thay thế các mảng phẳng, do xu hướng làm biến dạng và can thiệp không gian thấp hơn vào các epitope miễn dịch. Chúng tôi dự đoán rằng việc theo dõi phản ứng tự kháng thể bằng proteomics sẽ có tác động lớn đến việc chẩn đoán, theo dõi và điều trị bệnh tự miễn.
Tài liệu tham khảo:
1. Geysen HM, Meloen RH, Barteling SJ. Use of peptide synthesis to probe viral antigens for epitopes to a resolution of a single amino acid. Proc Natl Acad Sci USA. 1984;81:3998–4002. [PMC free article] [PubMed]
2. James J, Harley J. Linear epitope mapping of an Sm B/B' polypeptide. J Immunol. 1992;148:2074–2079. [PubMed]
3. Ekins RP. Multi-analyte immunoassay. J Pharm Biomed Anal. 1989;7:155–168. [PubMed]
4. Fodor SP, Read JL, Pirrung MC, Stryer L, Lu AT, Solas D. Light-directed, spatially addressable parallel chemical synthesis. Science. 1991;251:767–773. [PubMed]
5. Schena M, Shalon D, Davis RW, Brown PO. Quantitative monitoring of gene expression patterns with a complementary DNA microarray. Science. 1995;270:467–470. [PubMed]
6. MacBeath G, Schreiber SL. Printing proteins as microarrays for high-throughput function determination. Science. 2000;289:1760–1763. [PubMed]
7. Haab BB, Dunham MJ, Brown PO. Protein microarrays for highly parallel detection and quantitation of specific proteins and antibodies in complex solutions. Genome Biol. 2001;2:research0004. [PMC free article] [PubMed]
8. Nicewarner-Pena SR, Freeman RG, Reiss BD, He L, Pena DJ, Walton ID, Cromer R, Keating CD, Natan MJ. Submicrometer metallic barcodes. Science. 2001;294:137–141. [PubMed]
9. Ziauddin J, Sabatini DM. Microarrays of cells expressing defined cDNAs. Nature. 2001;411:107–110. doi: 10.1016/S0370-2693(97)01015-0. [PubMed] [CrossRef]
10. Uetz P, Giot L, Cagney G, Mansfield TA, Judson RS, Knight JR, Lockshon D, Narayan V, Srinivasan M, Pochart P, Qureshi-Emili A, Li Y, Godwin B, Conover D, Kalbfleisch T, Vijayadamodar G, Yang M, Johnston M, Fields S, Rothberg JM. A comprehensive analysis of protein–protein interactions in Saccaromyces cerevisiae. Nature. 2000;403:623–627. doi: 10.1038/35001009. [PubMed] [CrossRef]
11. Ge H. UPA, a universal protein array system for quantitative detection of protein–protein, protein–DNA, protein–RNA, and protein–ligand interactions. Nucleic Acids Res. 2000;28:e3i–vii. [PMC free article] [PubMed]
12. Meheus L, van Venrooij WJ, Wiik A, Charles PJ, Tzioufas AG, Meyer O, Steiner G, Gianola D, Bombardieri S, Union A, De Keyser S, Veys E, De Keyser F. Multicenter validation of recombinant, natural and synthetic antigens used in a single multi-parameter assay for the detection of specific anti-nuclear autoantibodies in connective tissue disorders. Clin Exp Rheumatol. 1999;17:205–214. [PubMed]
13. Büssow K, Cahill D, Nietfeld W, Bancroft D, Scherzinger E, Lehrach H, Walter G. A method for global protein expression and antibody screening on high-density filters of an arrayed cDNA library. Nucleic Acids Res. 1998;26:5007–5008. [PMC free article] [PubMed]
14. Lueking A, Horn M, Eickhoff H, Büssow K, Lehrach H, Walter G. Protein microarrays for gene expression and antibody screening. Anal Biochem. 1999;270:103–111. doi: 10.1006/abio.1999.4063. [PubMed] [CrossRef]
15. Walter G, Büssow K, Cahill D, Lueking A, Lehrach H. Protein arrays for gene expression and molecular interaction screening. Curr Opin Microbiol. 2000;3:298–302. [PubMed]
16. Joos TO, Schrenk M, Hopfl P, Kroger K, Chowdhury U, Stoll D, Schorner D, Durr M, Herick K, Rupp S, Sohn K, Hammerle H. A microarray enzyme-linked immunosorbent assay for auto-immune diagnostics. Electrophoresis. 2000;21:2641–2650. doi: 10.1002/1522-2683(20000701)21:13<2641::AID-ELPS2641>3.3.CO;2-X. [PubMed] [CrossRef]
17. Robinson WH, DiGennaro C, Hueber W, Haab BB, Kamachi M, Dean EJ, Fournel S, Fong D, Genovese MC, Neuman de Vegvar HE, Skriner K, Hirschberg DL, Morris RI, Muller S, Pruijn GJ, van Venrooij WJ, Smolen JS, Brown PO, Steinman L, Utz PJ. Autoantigen microarrays for multiplex characterization of autoantibody responses. Nat Med. 2002;8:295–301. doi: 10.1038/nm0302-295. [PubMed] [CrossRef]
18. Emest Orlando Lawrence Berkeley National Laboratory http://rana.lbl.gov
19. Stanford University School of Medicine http://www-stat.Stanford.edu/~tibs/
20. Stanford University School of Medicine http://www.Stanford.edu/group/antigenarrays
21. Stanford University School of Medicine http://cmgm.Stanford.edu/pbrown
22. Robinson WH, Garren H, Utz PJ, Steinman L. Reverse genomics: proteomics to drive DNA tolerizing vaccines to treat autoimmune disease. Clin Immunol. 2002. [PubMed]
23. Pietropaolo M, Eisenbarth GS. Autoantibodies in human diabetes. Curr Dir Autoimmun. 2001;4:252–282. [PubMed]
24. Craft J, Fatenejad S. Self antigens and epitope spreading in systemic autoimmunity. Arthritis Rheum. 1997;40:1374–1382. [PubMed]
25. James J, Harley J. B-cell epitope spreading in autoimmunity. Immunol Rev. 1998;164:185–200. [PubMed]
26. Abbas A, Murphy K, Sher A. Functional diversity of helper T lymphocytes. Nature. 1996;383:789–793. [PubMed]
27. Harris D, Haynes L, Sayles P, Duso D, Eaton S, Lepak N, Johnson L, Swain S, Lund F. Reciprocal regulation of polarized cytokine production by effector B and T cells. Nat Immunol. 2000;1:475–482. doi: 10.1038/82717. [PubMed] [CrossRef]
28. Raz I, Elias D, Avron A, Tamir M, Metzger M, Cohen IR. Beta-cell function in new-onset type 1 diabetes and immunomodulation with a heat-shock protein peptide (DiaPep277): a randomised, double-blind, phase II trial. Lancet. 2001;358:1749–1753. [PubMed]
29. Gran B, Tranquill LR, Chen M, Bielekova B, Zhou W, Dhib-Jalbut S, Martin R. Mechanisms of immunomodulation by glatiramer acetate. Neurology. 2000;55:1704–1714. [PubMed]
30. Casciola-Rosen L, Andrade F, Ulanet D, Wong W, Rosen A. Cleavage by granzyme B is strongly predictive of autoantigen status. Implications for initiation of autoimmunity. J Exp Med. 1999;190:815–826. [PMC free article] [PubMed]
31. Utz PJ, Gensler TJ, Anderson P. Death, autoantigen modifications, and tolerance. Arthritis Res. 2000;2:101–114. [PMC free article] [PubMed]
32. van Venrooij WJ, Pruijn GJ. Citrullination: a small change for a protein with great consequences for rheumatoid arthritis. Arthritis Res. 2000;2:249–251. [PMC free article] [PubMed]
33. Robinson WH, Steinman L, Utz PJ. Proteomics technology for the study of autoimmune disease. Arthritis Rheum. 2002;46:885–893. [PubMed]
34. Datta SK. Production of pathogenic antibodies: cognate interactions between autoimmune T and B cells. Lupus. 1998;7:591–596. [PubMed]
35. Fulton RJ, McDade RL, Smith PL, Kienker LJ, Kettman JR., Jr Advanced multiplexed analysis with the FlowMetrix system. Clin Chem. 1997;43:1749–1756. [PubMed]
36. He M, Taussig MJ. Single step generation of protein arrays from DNA by cell-free expression and in situ immobilisation (PISA method). Nucleic Acids Res. 2001;29:e73i–vi. [PMC free article] [PubMed]
37. Santiago JG, Wereley ST, Meinhart CD, Beebee DJ, Adrian RJ. A particle image velocimetry system for microfluidics. Exp Fluids. 1998;25:316–319.